Evaluar la calidad de un dispositivo médico en 2026 exige mirar más allá de su apariencia y precio. Un monitor cardíaco puede encenderse correctamente y, aún así, ofrecer lecturas imprecisas. La calidad empieza con un diseño seguro, pruebas clínicas pertinentes y materiales trazables. También depende de la fabricación, el software, la ciberseguridad y el servicio posterior a la venta. Cada detalle cuenta.
La pregunta qué factores afectan la calidad de los dispositivos médicos orienta una revisión más completa. Conviene comprobar la exactitud de los sensores, la resistencia del envase y la claridad de las instrucciones. En una clínica, una alarma demasiado débil puede retrasar una respuesta crítica. La evidencia documental debe incluir validaciones, controles de lotes, mantenimiento y gestión de riesgos. Las normas aplicables ofrecen una base esencial, pero no sustituyen la evaluación profesional ni la experiencia de los usuarios.
Importa escuchar al personal sanitario.
Un producto excelente sobre el papel puede fallar durante un turno agotador. Por eso, las pruebas deben realizarse en condiciones cercanas al uso real, con pacientes, técnicos y diferentes niveles de experiencia. Las opiniones comerciales no bastan. Tampoco basta un certificado aislado. La calidad evoluciona con cada actualización, incidente reportado y mejora de diseño. No existe una evaluación perfecta; incluso los expertos pueden pasar por señales altas pequeñas. Reconocer esa limitación fortalece la vigilancia y permite tomar decisiones más responsables, transparentes y seguras.
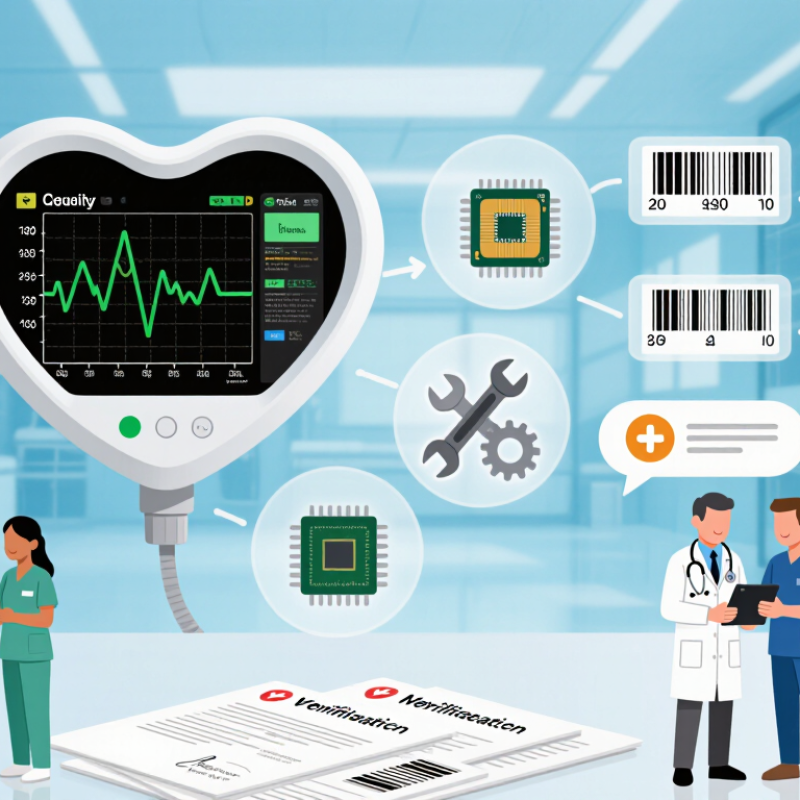
En 2026, definir la calidad de un dispositivo médico exige mirar más allá de su apariencia. La seguridad debe demostrarse con ensayos, registros técnicos y resultados verificables. También importa que funcione de forma estable en hospitales, clínicas y hogares. Un monitor que tarda demasiado en mostrar una lectura puede afectar decisiones importantes. Los criterios deben incluir precisión, resistencia, facilidad de limpieza y mantenimiento documentado.
La experiencia de profesionales y pacientes aporta datos que los laboratorios no siempre detectan. Un botón difícil de pulsar, una alarma confusa o una pantalla ilegible revelan problemas de usabilidad. La evaluación debe considerar edad, discapacidad, formación y condiciones reales de trabajo. La protección de datos y la ciberseguridad también forman parte de la calidad. Son esenciales. Cada actualización necesita control, pruebas y trazabilidad.
La evidencia independiente fortalece la confianza. Conviene revisar estudios clínicos, auditorías, incidentes reportados y acciones correctivas durante todo el ciclo de vida. Un dispositivo no debería considerarse excelente solo porque supera una prueba inicial. Su rendimiento puede cambiar con el uso, la temperatura o una instalación deficiente. A veces faltan datos comparables entre centros. Esa limitación debe reconocerse, no ocultarse. La calidad se construye con mediciones repetidas, documentación clara y revisión crítica de los resultados.
¿Cómo evaluar la calidad de los dispositivos médicos en 2026?
Evaluar un dispositivo exige observar seguridad, eficacia y rendimiento clínico en condiciones reales. La Organización Mundial de la Salud estima que uno de cada diez pacientes sufre daños durante la atención sanitaria. Más de la mitad podría prevenirse, según su Informe global sobre seguridad del paciente 2024. Por eso, una prueba de laboratorio no basta. Conviene revisar alarmas, facilidad de limpieza, compatibilidad y errores durante turnos prolongados. La eficacia debe compararse con resultados clínicos relevantes, no solo con promesas técnicas. También importa quién utilizó el dispositivo y en qué contexto.
La necesita evidencia de trazabilidad. Los registros de incidentes, datos pos comercialización y publicaciones independientes ayudan a detectar fallos repetidos. Los informes anuales de vigilancia de la FDA muestran la importancia de analizar notificaciones, tendencias y acciones correctivas. Sin embargo, notificar no siempre significa causalidad. Ese matiz exige criterio clínico. Un dispositivo puede rendir bien en un hospital y fallar en otro con personal, temperatura o carga de trabajo diferentes. Aquí aparecen las dudas útiles. ¿Se midió el rendimiento durante meses? ¿Participaron pacientes diversos? A veces, la evidencia parece sólida, pero tiene muestras pequeñas.
Consejos: Observe el uso real. Revisar mantenimiento, calibración y formación. Comparar beneficios con riesgos medibles. Registre cualquier desviación, incluso si parece menor.
Revise la seguridad, la eficacia y el rendimiento clínico del dispositivo.
| Dimensión de evaluación | Métrica clave o comprobación | Requisito basado en referencias | Evidencia para revisar | Prioridad |
|---|---|---|---|---|
| Propósito previsto | Indicación definida, población de usuarios, entorno operativo y duración del uso | La finalidad prevista debe ser lo suficientemente específica como para respaldar la gestión de riesgos y la evaluación clínica conforme a la norma ISO 14971 y la normativa aplicable a los dispositivos médicos. | Declaración de uso previsto, etiquetado, requisitos del usuario, contraindicaciones y plan de evaluación clínica. | Crítico |
| Gestión de riesgos | Identificación de peligros, controles de riesgo, riesgo residual y evaluación de beneficios y riesgos. | Un proceso documentado de gestión de riesgos debe ajustarse a la norma ISO 14971:2019, incluyendo la verificación de los controles de riesgo y la evaluación de los riesgos residuales. | Expediente de gestión de riesgos, análisis de peligros, árbol de fallos o análisis de modos de fallo, verificación de controles y conclusión sobre beneficios y riesgos. | Crítico |
| Seguridad clínica | Eventos adversos, incidentes graves, complicaciones y daños relacionados con el uso. | Los daños conocidos y previsibles deben identificarse, controlarse y demostrarse que son aceptables en relación con los beneficios clínicos esperados. | Investigaciones clínicas, registros de quejas, informes de farmacovigilancia, resúmenes de eventos adversos y datos de vigilancia posterior a la comercialización. | Crítico |
| Eficacia clínica | Logro de resultados clínicos predefinidos en comparación con el propósito previsto. | Las afirmaciones clínicas deben estar respaldadas por evidencia científica apropiada, con criterios de valoración predefinidos, comparadores adecuados y resultados clínicamente significativos. | Protocolo de investigación clínica, definiciones de criterios de valoración, análisis estadístico, intervalos de confianza e informe de evaluación clínica. | Crítico |
| Rendimiento clínico | Exactitud, precisión, sensibilidad, especificidad, repetibilidad u otras medidas de rendimiento específicas del dispositivo. | Los criterios de aceptación deben definirse antes de realizar las pruebas y justificarse para el uso clínico previsto; las medidas diagnósticas deben incluir estimaciones de incertidumbre cuando corresponda. | Protocolo de pruebas de rendimiento, estándar de referencia, justificación del tamaño de la muestra, resultados brutos, intervalos de confianza y desviaciones. | Alto |
| Biocompatibilidad | Respuesta biológica para cada material en contacto con el paciente y duración del contacto. | La seguridad biológica debe evaluarse utilizando un enfoque basado en el riesgo, de conformidad con la norma ISO 10993-1 y teniendo en cuenta la naturaleza y la duración del contacto corporal. | Especificaciones del material, caracterización química, evaluación toxicológica, pruebas biológicas y datos de residuos de esterilización. | Crítico |
| Seguridad eléctrica y mecánica | fugas eléctricas, aislamiento, temperatura, resistencia mecánica, estabilidad y mal uso previsible | Los dispositivos aplicables deben cumplir con los requisitos de seguridad pertinentes, incluida la norma IEC 60601-1 para equipos electromédicos, cuando corresponda. | Informes de ensayos de tipo, ensayos ambientales, ensayos de resistencia mecánica, ensayos de seguridad eléctrica y verificación del rendimiento esencial. | Crítico |
| Usabilidad y factores humanos | Errores de uso, finalización de tareas, comprensión de advertencias y rendimiento de la interfaz de usuario | La ingeniería de usabilidad debe abordar los errores de uso previsibles de acuerdo con la norma IEC 62366-1 y las tareas críticas del dispositivo. | Perfiles de usuario, análisis de riesgos relacionados con el uso, estudios formativos, validación sumativa y resultados de tareas críticas. | Alto |
| Software y ciberseguridad | Gestión de vulnerabilidades, autenticación, integridad de datos, disponibilidad, actualizaciones y recuperación. | Los dispositivos conectados o controlados por software deben contar con controles documentados de riesgos de ciberseguridad, un desarrollo seguro, procesos de actualización y monitorización de vulnerabilidades. | Modelo de amenazas, registros del ciclo de vida del software, pruebas de penetración, proceso de divulgación de vulnerabilidades, política de parches y SBOM cuando corresponda. | Alto |
| Esterilización y control de infecciones | Garantía de esterilidad, procesamiento validado, integridad del envase y vida útil. | Los procesos de esterilización y de barrera estéril deben validarse utilizando las normas ISO aplicables y mantenerse durante toda la vida útil declarada. | Validación de la esterilización, pruebas de envasado, simulación de transporte, estudios de envejecimiento y evidencia de barrera microbiana. | Crítico |
| Calidad de fabricación | Capacidad del proceso, resultados de la inspección, no conformidades, trazabilidad y control de cambios. | Los procesos de producción y control de calidad deben operar bajo un sistema de gestión de calidad aplicable, con controles documentados y acciones correctivas. | Registros de calidad, controles de proveedores, datos de liberación de lotes, registros de calibración, registros CAPA, auditorías e historial de control de cambios. | Alto |
| Fiabilidad y durabilidad | Tasa de fallos, vida útil prevista, duración de la batería y rendimiento tras un uso repetido. | Las afirmaciones sobre la fiabilidad deben estar respaldadas por pruebas representativas de vida útil acelerada, resistencia, condiciones ambientales o uso repetido, adecuadas para el dispositivo. | Plan de confiabilidad, pruebas de ciclo de vida, análisis de fallas, requisitos de mantenimiento y datos de retorno de campo. | Alto |
| Etiquetado e instrucciones | Precisión, legibilidad, advertencias, riesgos residuales, mantenimiento e instrucciones de emergencia. | La información que se suministra con el dispositivo debe ser coherente con el rendimiento validado, los riesgos identificados, las necesidades del usuario y los requisitos reglamentarios aplicables. | Instrucciones de uso, etiquetas, materiales de capacitación, revisión de traducciones, evaluación de legibilidad y tendencias de quejas. | Alto |
| Rendimiento posterior a la comercialización | Quejas, tendencias de incidentes, retiradas del mercado, acciones correctivas y resultados clínicos en el mundo real. | La vigilancia posterior a la comercialización debe ser proporcional al riesgo del dispositivo y utilizarse para actualizar el archivo de gestión de riesgos, la evaluación clínica y las acciones correctivas. | Informes periódicos de seguridad, tendencias de tasas de quejas, datos de vigilancia, acciones de seguridad en el terreno, datos de registro y plan de vigilancia. | Crítico |
| Conformidad normativa | Clasificación aplicable, vía de conformidad, registro y certificados vigentes. | El dispositivo debe cumplir con los requisitos de cada jurisdicción de destino, incluyendo la documentación técnica aplicable, el sistema de calidad, el etiquetado y las obligaciones de presentación de informes. | Documentación técnica, registros de declaración o autorización, certificados, estado de registro y correspondencia reglamentaria. | Crítico |
Principales marcos de referencia: ISO 14971:2019, ISO 10993-1, IEC 60601-1 cuando corresponda, IEC 62366-1, requisitos aplicables del sistema de gestión de calidad y la normativa sobre dispositivos médicos del mercado objetivo.
Evaluar la calidad exige revisar la conformidad normativa y la certificación aplicable desde el diseño. La clasificación basada en riesgo determina la profundidad de las pruebas y la supervisión requerida. Un dispositivo invasivo no puede evaluarse como un accesorio de bajo riesgo. Conviene comprobar el expediente técnico, la gestión de riesgos y la evidencia clínica disponible. También deben verificarse el etiquetado, las instrucciones de uso y la trazabilidad de cada lote. En la práctica, una auditoría eficaz compara documentos con el producto real: materiales, software, embalaje y controles de fabricación. Los requisitos cambian según el mercado. No existe una certificación universal.
La certificación debe proceder de una entidad competente y reconocida dentro del marco regulatorio correspondiente. Es importante confirmar su alcance, vigencia y relación con la categoría concreta del dispositivo. Un certificado visible no demuestra, por sí solo, un desempeño seguro. Hay que revisar informes de ensayo, desviaciones abiertas y acciones correctivas. La vigilancia pos comercialización aporta señales de que los ensayos iniciales pueden pasar por alto. Quejas repetidas, fallos de batería o errores de lectura merecen análisis documentado. A veces, las empresas confían demasiado en una lista de comprobación. Puede ser insuficiente. La experiencia de uso, las condiciones reales y la formación del personal también influyen. Una evaluación confiable combina normas, datos técnicos y observación directa, aunque algunos criterios todavía admiten interpretaciones discutibles.
La calidad comienza mucho antes de la inspección final. En la fabricación, cada material debe vincularse con un proveedor aprobado y una específica vigente. Los registros deben mostrar quién produjo cada unidad, cuándo y bajo qué condiciones. Temperatura, humedad, presión y resultados de calibración necesitan evidencias verificables. Sin datos completos, una decisión técnica se vuelve una suposición.
La trazabilidad debe funcionar en ambos sentidos. Desde el lote de materia prima hasta el número de serie distribuido. Y desde una queja hasta todos los productos potencialmente afectados. En auditorías, conviene revisar registros electrónicos, controles de acceso y cambios documentados. Un dato corregido sin explicación destruye la confianza. La seguridad requiere disciplina.
El control de calidad combina inspecciones de entrada, verificaciones durante el proceso y pruebas finales. También exige investigar las causas de las desviaciones, no solo separar unidades defectuosas. Los indicadores ayudan, pero pueden engañar si miden únicamente rechazos. A veces confiamos demasiado en una hoja de cálculo. Ningún sistema es perfecto. Por eso, los equipos deben cuestionar sus propios controles, repetir mediciones críticas y evaluar si una acción correctiva realmente evita la repetición. La experiencia del personal importa, aunque debe respaldarse con procedimientos claros, formación vigente y revisada independiente.
Evaluar un dispositivo médico en 2026 exige mirar más allá del ensayo previo a su lanzamiento. La evidencia pos comercialización muestra cómo funciona en hospitales, hogares y situaciones imprevistas. La base MAUDE de la FDA reúne más de diez millones de informes desde 1991. Sin embargo, un informe no prueba causalidad. Puede revelar una señal, no una sentencia.
La experiencia de uso aporta detalles que los registros técnicos suelen omitir. Un sensor puede ser preciso, pero difícil de limpiar. Un monitor puede alertar correctamente, aunque provoque fatiga por alarmas falsas.
Conviene cruzar incidentes, devoluciones, tiempos de aprendizaje y entrevistas estructuradas. También importa quién usa el equipo. Los datos de usuarios expertos no representan siempre a pacientes mayores o cuidadores.
Consejos:
Una limitación permanece: muchos usuarios no reportan problemas. Por eso, una base silenciosa no significa un dispositivo seguro.
Hay que observar seguridad, eficacia y rendimiento clínico. La prueba de laboratorio no basta. También conviene revisar alarmas, limpieza, compatibilidad y errores durante turnos largos.
Un dispositivo puede funcionar bien en un hospital y fallar en otro. Influyen la formación, la temperatura, la carga laboral y el mantenimiento. El contexto cambia bastante.
Son útiles los registros de incidentes, los datos posteriores a la comercialización y las publicaciones independientes. También conviene analizar tendencias y acciones correctivas. Una señal no demuestra causalidad.
Un informe indica un posible problema, pero no confirma su causa. Puede existir un error de uso, una mala calibración o una condición externa. Hace falta criterio clínico.
Las entrevistas pueden revelar dificultades de limpieza, aprendizaje o manejo. Un sensor preciso quizá resulte complicado para una persona mayor. Un monitor puede generar fatiga por falsas alarmas.
Conviene calcular tasas según el número de usos. Contar quejas sin conocer la exposición puede confundir. También deben revisarse las tendencias trimestrales.
Son esenciales para conservar un rendimiento estable. Un equipo sin revisión puede mostrar resultados erróneos durante semanas. Registrar cada ajuste ayuda a detectar cambios.
Las muestras pueden ser pequeñas y no incluir pacientes diversos. Además, muchos usuarios no comunican los problemas. Una base silenciosa no significa seguridad. Hay dudas.
Evaluar la calidad de los dispositivos médicos en 2026 exige un enfoque integral basado en criterios claros de seguridad, eficacia, rendimiento clínico y confiabilidad durante todo su ciclo de vida. Para determinar qué factores afectan la calidad del dispositivo médico, es necesario comprobar si el dispositivo cumple con su finalidad prevista, ofrece resultados consistentes y minimiza los riesgos para pacientes y profesionales. También deben revisarse las pruebas clínicas disponibles, la facilidad de uso, la compatibilidad con otros sistemas y la capacidad de responder a diferentes condiciones de operación.
Además, la conformidad normativa y las certificaciones aplicables deben estar respaldadas por documentación verificable. La calidad depende igualmente de procesos de fabricación controlados, materiales adecuados, trazabilidad completa, inspecciones sistemáticas y medidas efectivas para detectar y corregir desviaciones. Por último, la evidencia pos comercialización, los incidentes registrados, el mantenimiento y la experiencia real de los usuarios permiten confirmar si el rendimiento observado inicialmente se mantiene con el tiempo y orientar mejoras continuas.
Salud de Yonity